
陈弓团队:基于CS₂的“极简”伯胺-仲胺生物偶联
随着生物医药领域的快速发展,复杂生物分子的精准设计与构建已成为当前研究热点,开发兼具高效性、普适性和精确性的生物分子 (BMs) 偶联技术尤为重要。近日,南开大学陈弓教授团队报道了一种基于二硫化碳 (CS2) 的伯胺极简且高效异硫氰酸酯化新方法(图1)。该研究发现在温和有氧条件下,仅使用CS2即可实现伯胺的高效转化,无需添加任何外源添加剂。这一极简策略展现出三大优势:(1) 优异的官能团兼容性,可耐受多种生物分子中的敏感基团;(2) 独特的反应选择性,能够精准区分伯胺与仲胺的反应活性;(3) 操作简便性,通过一锅法即可实现两种不同生物分子中伯/仲胺基的高效异质选择性交联。该工作为发展非巯基依赖的生物相容性偶联技术提供了新思路。
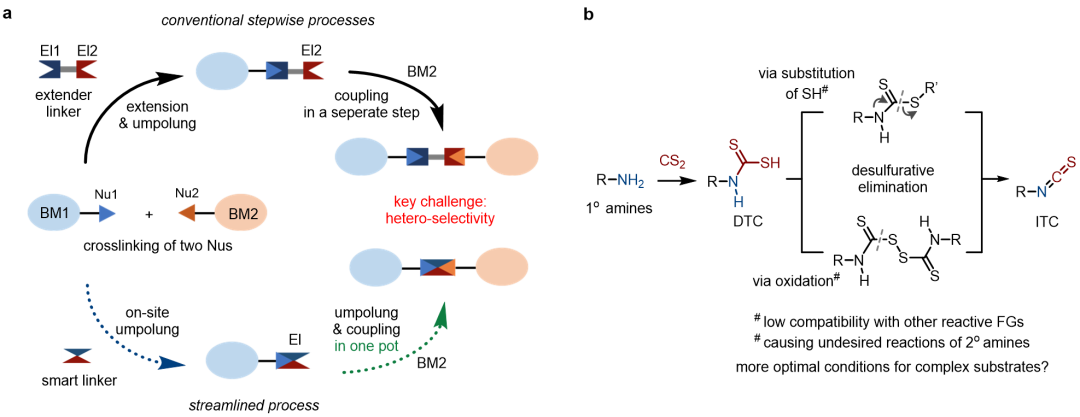
生物分子精准偶联领域面临的核心问题源于天然生物分子中内源性亲电基团 (EI) 的稀缺。当前主流技术依赖于双功能连接体介导的亲核基团 (Nu) 交联策略(图2a),然而该策略在实现复杂分子体系中极性不匹配官能团的选择性偶联方面仍存在着局限性。具体而言,传统延伸型连接体需在分子两端分别修饰不同亲电活性基团,会有以下技术缺陷:(1) 分子结构复杂且有空间位阻;(2) 反应过程涉及多步合成步骤;(3) 需过量使用连接体并伴随繁琐的纯化过程。针对上述挑战,本研究提出了一种创新性解决方案:通过设计结构精简的连接体,利用原位极性反转 (Umpolung) 技术实现对目标亲核基团的精准活性调控。该策略的核心创新点在于:在复杂反应体系中,可选择性修饰生物分子BM1的特定位点 (Nu1),并高效实现其与第二生物分子BM2目标位点 (Nu2) 的精准偶联。
氨基作为生物体系中最具代表性的亲核反应位点,其选择性功能化具有重要研究价值,将亲核性氨基转化为亲电性异硫氰酸酯(ITCs)是实现其极性反转的较好策略。尽管已有很多基于CS2介导的氨基向异硫氰酸酯 (ITCs) 转化的方法报道(图2b),但现有策略普遍存在以下关键性局限:(1) 反应条件苛刻,需强亲电试剂或剧烈氧化条件;(2) 对结构类似亲核基团的区分能力不足;(3) 在复杂生物分子体系中的普适性较差。这些问题限制了该方法在生物医药等领域的实际应用。
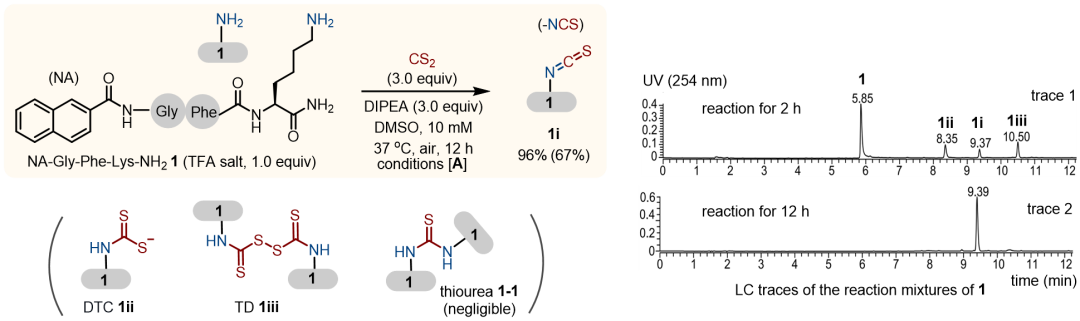
基于上述研究进展,作者实现了CS2介导的赖氨酸位点选择性极性反转,仅需在空气氛围中,将四肽NA-Gly-Phe-Lys-NH2 (1) 与CS2/DIPEA(各3当量)在DMSO中37 ℃ 反应12 h,即可高效获得异硫氰酸酯产物1i(收率>95%,图3)。该方法创新性地实现了常温有氧条件下的精准修饰,无需传统的光激发、高温或强试剂等苛刻条件。LC-MS分析显示:胺与CS2反应首先生成中间体1ii (DTC) 及其氧化产物1iii (TD),12 h内逐渐消耗(图3)。1ii在水相中不稳定,可部分逆转为原料胺1。值得注意的是,过量CS2通过将胺1转化为1ii,有效抑制了硫脲副产物1-1的生成。
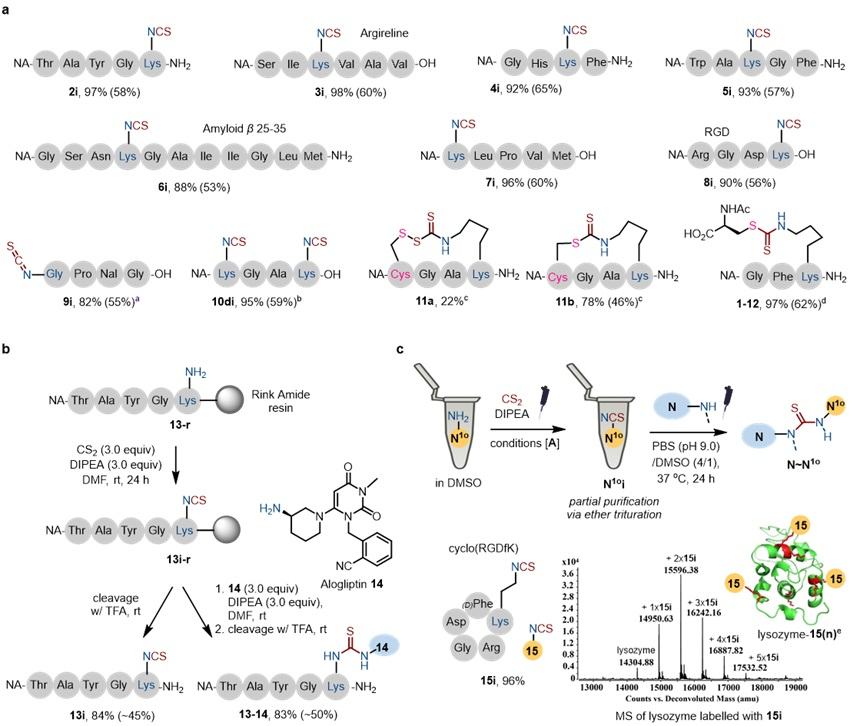
随后,作者对多肽底物中氨基酸的兼容性进行了考察。如图4a,在标准条件下,除Cys外,所有测试氨基酸(包括含羟基、酰胺基、羧基等官能团)均能良好兼容,含Met多肽会产生微量(<2%)亚砜副产物。研究显示:1) 需保护N端避免副反应;2) Pro为N端第二个氨基酸时,可高产率获得目标产物;3) 双Lys多肽可高效生成双异硫氰酸酯产物10di;4) Cys巯基会干扰反应,主要生成二硫代氨基甲酸酯产物(LC-MS追踪显示11a→11b转化过程);5) 分子间添加N-乙酰半胱氨酸会形成S-烷基二硫代氨基甲酸酯产物1-12。本研究开发的异硫氰酸酯化反应已成功应用于固相合成(图4b)。将与Rink树脂偶联的五肽13-r经CS2/DIPEA (3.0 equiv) 处理24 h后,用TFA切割可获得高纯度产物13i。树脂结合的13i-r与药物阿格列汀14 (3.0 equiv) 反应后,可获得硫脲交联产物13-14。除此之外,环肽RGDfK 15在相同条件下反应12 h,LC收率可达96%,其粗产物可直接用于溶菌酶蛋白的标记,质谱证实可获得多位点修饰产物lysozyme-15 (n)(图4c)。
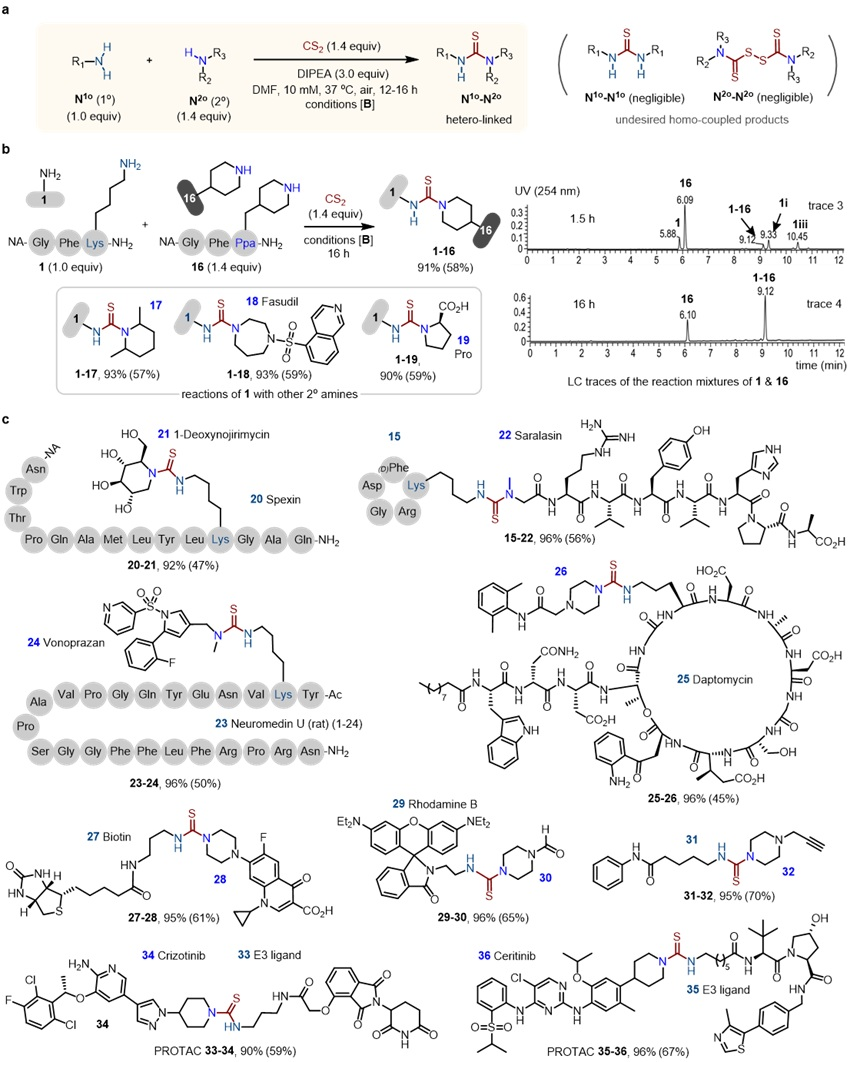
作者发现伯胺 (N1o) 不易与自身异硫氰酸酯衍生物反应生成同质偶联副产物 (N1o-N1o) 。仲胺 (N2o) 虽易与CS2加成,但在有氧条件下不易发生CS2介导的二聚反应。这一特性使得伯胺与仲胺能高效选择性交叉偶联,例如,肽1与含哌啶侧链的肽16反应16 h,LC收率达91%(图5a)。该方法适用于多种仲胺(如大位阻胺17、Fasudil 18、Pro 19)与肽链上的伯胺交联(图5b),例如:1-deoxynojirimycin 21与 hormone Spexin肽20反应(92%收率),Saralasin 22与RGD环肽15偶联,Vonoprazan 24与neuropeptide Nuromedin U 23连接,药物26与Daptomycin 25偶联;含生物素、荧光基团、炔烃标签等伯胺化合物的修饰;PROTAC分子构建(如E3配体33/35与ALK抑制剂34/36偶联,收率优异)。
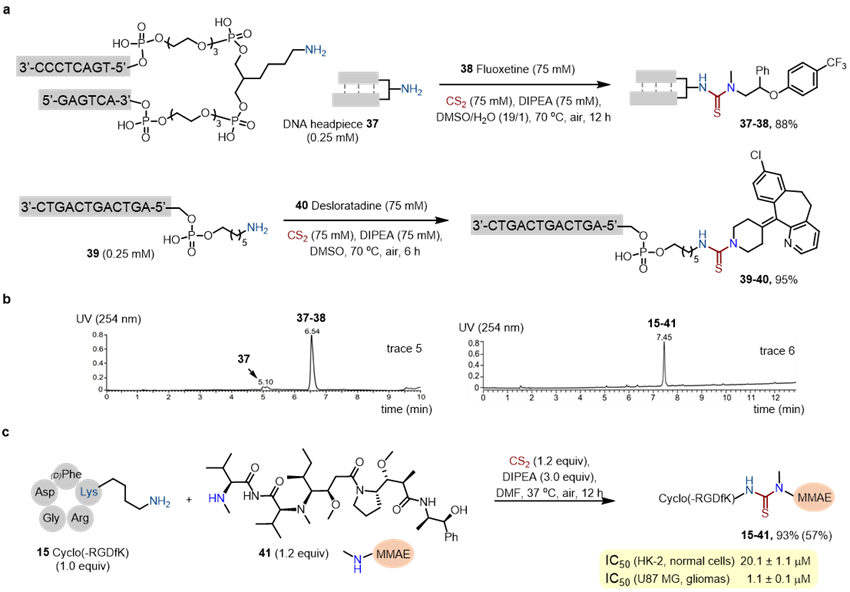
接着,作者评估了CS2介导的异质交联技术的广泛适用性(图6)。典型案例如下:(1) 在优化条件下,Fluoxetine 38可与DNA Headpiece 37高效偶联;(2) Desloratadine 40能与寡核苷酸链39结合形成39-40;(3) 环肽RGDfK 15与抗癌药MMAE 41可构建多肽药物偶联物15-41。值得注意的是,15-41对胶质瘤U87 MG细胞(整合素高表达)的毒性比正常HK-2细胞高18倍。
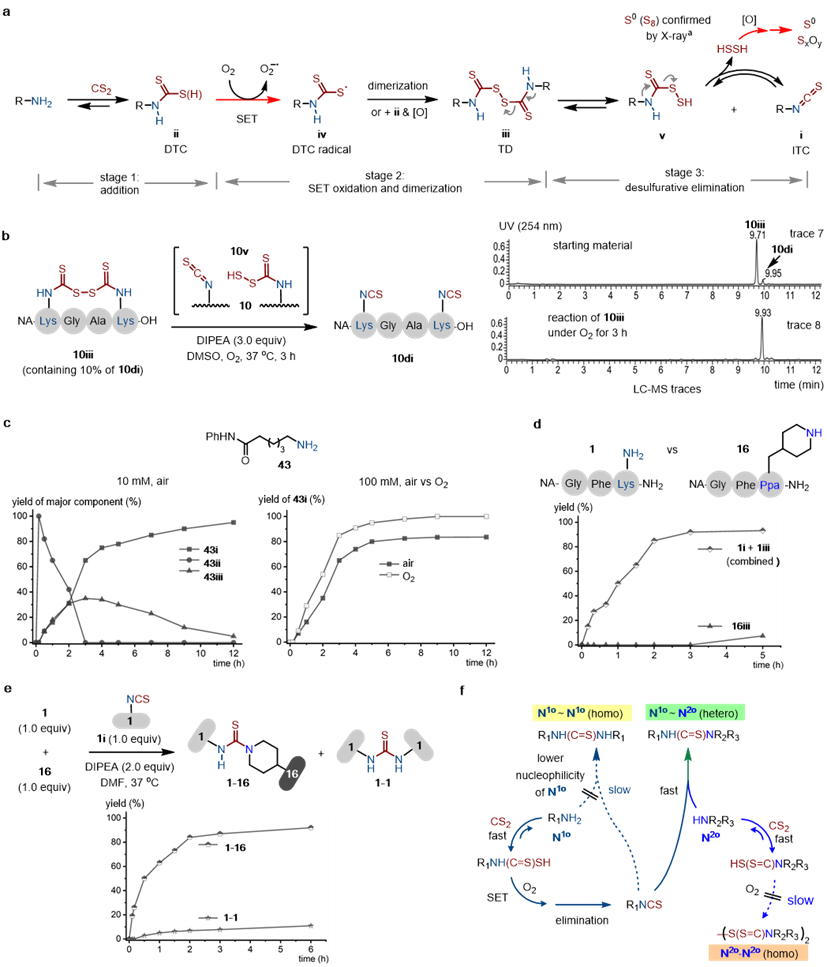
作者提出,CS2介导伯胺的异硫氰酸酯化反应虽已有较长时间研究,但其氧化机制和消除过程仍不明确。反应机理:实验证实反应经历三阶段:首先伯胺与CS2加成形成二硫代氨基甲酸 (DTC),随后DTC被O2氧化为二硫仑化物 (TD),最后TD脱硫生成异硫氰酸酯(图7a)。O2通过单电子转移氧化DTC(自由基捕获实验证实),TD通过可逆消除产生异硫氰酸酯和HSSH,单质硫 (S8) 的析出证实氧化脱硫过程。此外,作者成功分离大环TD中间体10iii,该中间体会在空气中缓慢分解(图7b)。作者还发现O2会加速反应(3h,>90%),通过NMR追踪显示了TD中间体动态转化过程(图7b)。
本研究存在两大关键问题:1) 温和有氧条件下的高效反应机制;2) 伯/仲胺一锅法反应的高选择性原因。作者解释如下:1) 同质偶联的抑制:CS2的可逆结合可降低游离胺的浓度,伯胺对异硫氰酸酯的反应活性低,仲胺不易形成二聚TD副产物(图7d)。2) 异质交联选择性:在一锅竞争实验中,仲胺与异氰酸酯的偶联速率是伯胺的15倍(图7e)。
综上,陈弓教授课题组提出了一种创新的生物分子修饰策略,通过CS2介导伯烷基胺的极性反转实现了其异硫氰酸酯化反应。该方法具有以下突出特点:反应条件温和且选择性优异,能够特异性修饰伯胺基团,同时保持仲胺等其他官能团的完整性。其创新性主要体现在两个方面:1) 成功抑制了仲胺的氧化副反应;2) 巧妙利用了弱碱性条件下仲胺与异硫氰酸酯的高亲核反应活性。基于这一独特的双调控机制,研究人员实现了含氨基生物分子的一锅法高效且极简的异质选择性交联。
相关工作发表在Angew. Chem. Int. Ed.上,通讯作者为南开大学的陈弓教授,南开大学博士江帅为该论文的第一作者,博士研究生初鑫和孔祥梅对该工作的顺利进行也做出了重要贡献。
(相关资料摘选自网络,如有侵权请联系我们删除。)